Gigantismo: Causas, Síntomas y Tratamientos de una Condición Hormonal Poco Frecuente
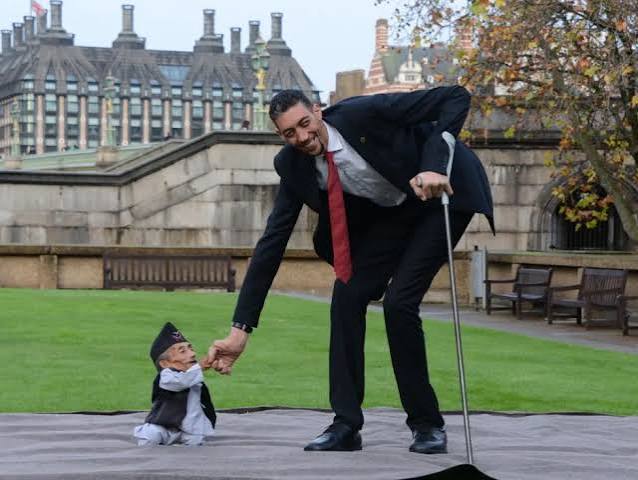
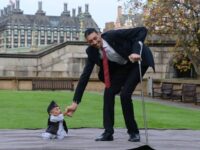
El gigantismo es una enfermedad endocrina extremadamente rara caracterizada por un crecimiento excesivo y acelerado de los huesos largos del cuerpo y una estatura que supera significativamente el promedio de la población. Esta condición se manifiesta de manera exclusiva durante la infancia y la adolescencia, etapa en la que los cartílagos de crecimiento (placas epifisarias) aún permanecen abiertos y responden activamente al estímulo hormonal.
Etiología: ¿Por qué se produce?
La causa principal del gigantismo en más del 90% de los casos es la presencia de un adenoma hipofisario, un tumor benigno (no canceroso) ubicado en la glándula hipófisis o pituitaria. Esta estructura, situada en la base del cerebro, regula el sistema endocrino del organismo.
- Hipersecreción de somatotropina: El tumor induce una producción masiva de la hormona del crecimiento (GH).
- Elevación del IGF-1: El exceso de GH estimula al hígado para sintetizar grandes cantidades del factor de crecimiento insulínico tipo 1 (IGF-1), proteína responsable directa de la elongación ósea y el desarrollo de los tejidos blandos.
- Mecanismos genéticos: En un porcentaje de pacientes, el gigantismo se asocia a mutaciones hereditarias o síndromes genéticos como el síndrome de McCune-Albright, la neoplasia endocrina múltiple tipo 1 (MEN-1) o el complejo de Carney.
Manifestaciones Clínicas y Síntomas
Aunque el aumento acelerado en la estatura es el signo más evidente, el gigantismo afecta múltiples sistemas del cuerpo a medida que avanza la enfermedad:
- Estatura y estructura ósea: Crecimiento desproporcionado de extremidades, manos y pies de gran tamaño (con dedos gruesos) y rasgos faciales prominentes como la mandíbula (prognatismo) y la frente.
- Alteraciones en tejidos blandos: Engrosamiento de la piel, sudoración excesiva (hiperhidrosis) y agrandamiento de órganos internos (visceromegalia), incluyendo el corazón, el hígado y los riñones.
- Efectos compresivos del tumor: El crecimiento del adenoma dentro del cráneo genera dolores de cabeza persistentes y visión doble o pérdida del campo visual periférico por compresión del quiasma óptico.
- Síntomas metabólicos y sistémicos: Fatiga crónica, debilidad muscular a pesar del gran volumen corporal, dolor articular y retraso en el inicio de la pubertad.
Diferencia con la Acromegalia
Es habitual confundir el gigantismo con la acromegalia, ya que ambas condiciones comparten el mismo origen: un exceso de la hormona del crecimiento. La diferencia fundamental radica en la edad de inicio:
| Característica | Gigantismo | Acromegalia |
| Inicio | Infancia o adolescencia (antes del cierre epifisario). | Edad adulta (después del cierre epifisario). |
| Efecto principal | Crecimiento desproporcionado en altura. | Engrosamiento de huesos cortos/planos y tejidos. |
| Placas de crecimiento | Abiertas. | Selladas/Cerradas. |
Diagnóstico y Evaluación
El diagnóstico temprano es crucial para prevenir complicaciones irreversibles a largo plazo:
- Análisis de laboratorio: Se miden los niveles basales de IGF-1 y se realiza la prueba de supresión de GH con sobrecarga oral de glucosa. En un individuo sano, la glucosa reduce la GH; en pacientes con gigantismo, la hormona se mantiene elevada.
- Estudios de imagen: Una resonancia magnética (RM) de la región sellar confirma la presencia, tamaño y extensión del adenoma hipofisario.
- Evaluación de campo visual: Pruebas oftalmológicas para evaluar posibles daños en los nervios ópticos.
Opciones de Tratamiento
El objetivo terapéutico se centra en normalizar la producción hormonal, reducir o eliminar el tumor y mitigar los síntomas.
- Cirugía transesfenoidal: Procedimiento de primera línea en el que el cirujano remueve el tumor a través de las fosas nasales para aliviar la presión sobre el cerebro y reducir la masa tumoral.
- Tratamiento farmacológico:
- Análogos de la somatostatina (como el octreótido o lanreótido) para inhibir la liberación de GH.
- Antagonistas del receptor de GH (como el pegvisomant) para bloquear la acción periférica de la hormona.
- Agonistas dopaminérgicos para reducir la secreción hormonal en ciertos adenomas.
- Radioterapia: Reservada para casos donde la cirugía no logró la extracción completa del tumor o cuando los fármacos no logran controlar los niveles hormonales.
Con un diagnóstico oportuno y un abordaje multidisciplinario (endocrinología, neurocirugía y oftalmología), los pacientes pueden detener la progresión acelerada del crecimiento y mejorar significativamente su calidad de vida.